

La calificación cubre tres flujos de evidencia separados (materiales, equipos y productos terminados, incluida la esterilización), cada uno con condiciones de prueba, cantidades de muestra, elementos de medición y criterios de aceptación escritos antes de realizar las órdenes de compra. El diseño, la instalación, la calificación operativa y de rendimiento forman cuatro puertas documentadas, la validación de la esterilización se realiza a lo largo de la línea y cada cambio posterior inicia una evaluación documentada.
¿Qué debe cubrir la calificación de la línea de producción?
Una calificación de línea cubre tres capas, documentadas por separado: los materiales y componentes que se convierten en el producto, las máquinas y procesos que los convierten, y el dispositivo terminado, incluida la esterilización de productos estériles; el resultado de una capa no puede cubrir un vacío en otra.
| Capa | Qué cubre | Producto del | propietario | Base de aceptación |
|---|---|---|---|---|
| Material y componente | Entrada de resina, aditivos, tintas, adhesivos y embalajes primarios, con certificados de proveedores y pruebas de identidad propias. | Calidad con la compra | Especificación del material y registro de inspección entrante. | Límites y plan de muestreo acordados antes de la primera recepción. |
| Equipo y proceso | Cada máquina y la línea integrada: mecánica, controles, utilidades, moldes, montaje, embalaje. | Validación con producción y mantenimiento. | Diseño, instalación, protocolos e informes operativos y de rendimiento. | Criterios firmados antes de ejecutar cada prueba. |
| Producto terminado y esterilización. | Rendimiento del producto, carga biológica, esterilización y residuos; Para los dispositivos etiquetados como estériles, la FDA revisa el método de esterilización y las actividades de validación utilizadas para demostrar que el dispositivo se puede esterilizar de manera efectiva. | Propietario de esterilización con asuntos regulatorios. | Informe de validación de procesos y registros de liberación. | El método estándar del producto más los requerimientos de cada mercado. |
Las tres capas se pueden trabajar en paralelo, pero no se deben firmar en paralelo: un cambio de material que toca una superficie de contacto con el producto, un parámetro de la máquina que afecta a una dimensión crítica o una nueva carga de esterilización socava las conclusiones extraídas posteriormente.
Un proveedor que ofrece la secuencia completa puede acortar el trabajo de la interfaz, pero un alcance comercial no combina las pruebas: usted todavía tiene un protocolo por capa y posee los criterios de aceptación.
Cómo dividen el trabajo DQ, IQ, OQ y PQ
El diseño, la instalación, la calificación operativa y de rendimiento son cuatro puertas que se aplican dos veces (a cada máquina y luego a la línea integrada) y solo se mantienen dentro de un sistema de calidad documentado y basado en riesgos: el Reglamento del Sistema de Gestión de Calidad de EE. UU. , vigente desde el 2 de febrero de 2026, incorpora la norma ISO 13485:2016 y requiere gestión de riesgos, por lo que la evidencia es el protocolo escrito, no la memoria.
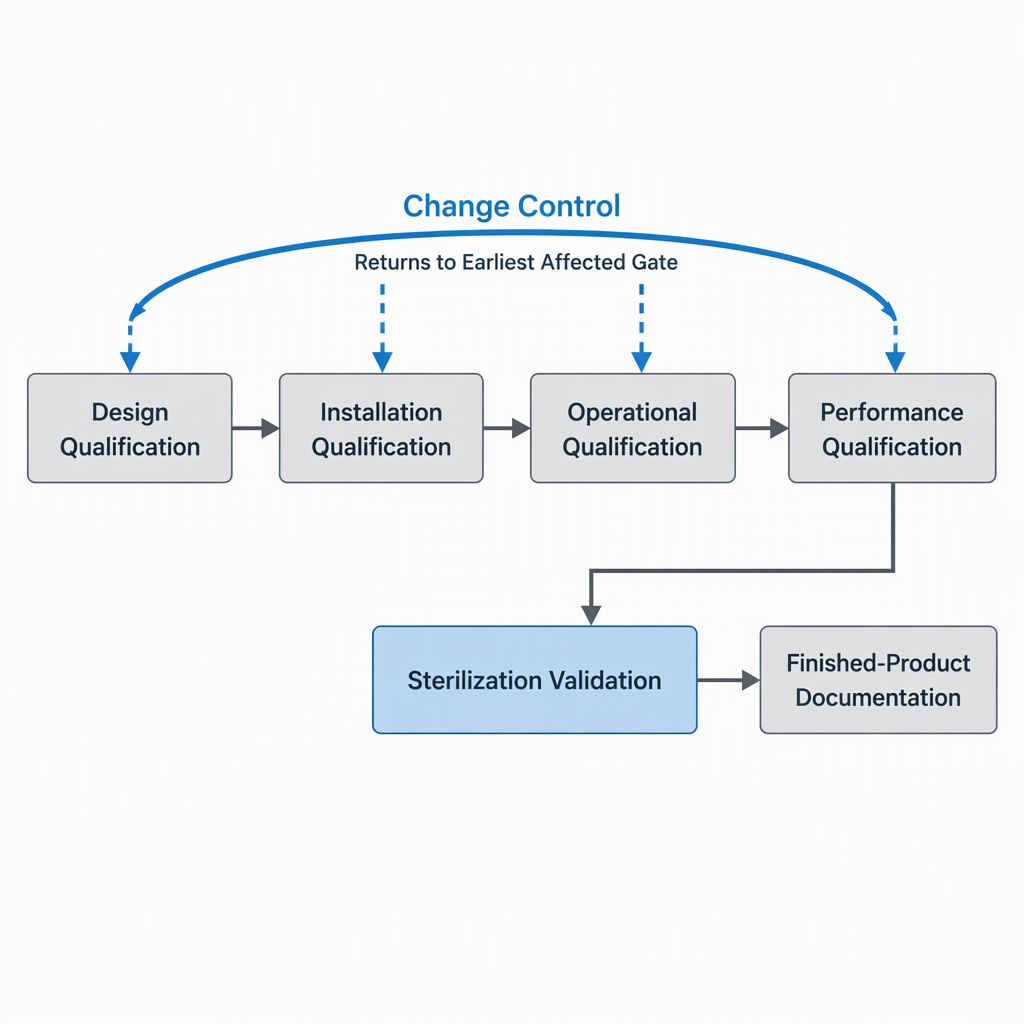
- Calificación del diseño. Congele la especificación de requisitos del usuario (tasa de producción, tamaños de producto, tolerancias, materiales en contacto con el producto, limpieza y datos registrados) y verifique el diseño propuesto antes de la fabricación, mientras que una interfaz incorrecta aún es barata de corregir.
- Cualificación de la instalación. Confirmar que lo que llegó coincide con las especificaciones acordadas: identificadores, materiales de construcción, servicios públicos, calibración, protecciones, versiones de software. Antes de que alguien acceda al interior de un recinto, apague el equipo y desconéctelo del suministro eléctrico y del aire comprimido, luego trabaje sólo a través de los puntos de acceso que permita el manual del fabricante y registre cualquier desviación aceptada.
- Calificación operativa. Pruebe la máquina en todo su rango operativo previsto, incluidas las peores condiciones que haya identificado, y registre cada parámetro según su criterio preescrito. Incluya verificaciones de alarmas y enclavamientos para que una falla detenga el proceso en lugar de pasar silenciosamente.
- Calificación de desempeño. Ejecute la línea en condiciones normales de producción con sus propios materiales, moldes, servicios públicos y operadores, y mida el producto según las especificaciones en una producción suficiente para demostrar que el proceso es estable.
- Cerrar al nivel de la línea. Repetir los controles pertinentes en la línea integrada, porque una máquina que pasa sola todavía puede fallar cuando alimenta la siguiente unidad; luego aprobar los informes y entregar la configuración aceptada al control de cambios.
Lo que debe indicar un protocolo de calificación defendible
Cada protocolo debe permitir que un revisor que no estaba en la sala repita la prueba: el equipo y la variante del producto cubiertos, las condiciones de la prueba, la cantidad de muestra y su base, los elementos e instrumentos de medición, los criterios de aceptación, el formato de registro y la regla para manejar un resultado fuera de los criterios. Los criterios deben estar en el protocolo antes de la primera medición, porque un criterio acordado después de disponer de los datos no prueba nada.
- Alcance: identificación de equipos, configuración de línea, familia de productos y tamaños cubiertos, versión de protocolo.
- Condiciones de prueba: condiciones ambientales y de servicios públicos, parámetros operativos, peor condición bajo prueba y por qué es el peor de los casos.
- Cantidad de muestra, cómo se obtuvo el número a partir de la evaluación de riesgos y el estándar del método, y qué debe detectar.
- Elementos de medición: parámetro, instrumento, estado de calibración, unidad, resolución y quién registra cada valor.
- Criterios de aceptación como decisión de valor o atributo con su tolerancia, firmados antes de la ejecución.
- Regla de desviación: quién detiene la prueba, quién investiga, qué repeticiones se permite, cómo se cierra la desviación.
- Registros: ubicación de los datos sin procesar, período de retención, roles de revisor y aprobador.
Lo que un revisor espera ver para un dispositivo estéril se establece en la guía de la FDA Presentación y revisión de información de esterilidad en notificaciones previas a la comercialización (510(k)) Presentaciones para dispositivos etiquetados como estériles , publicada en enero de 2024: describe la información sobre el proceso de esterilización que recomienda la FDA, cubre información sobre pirogenicidad y señala la base de datos de Estándares de consenso reconocidos por la FDA para conocer la edición actual de cada estándar al que hace referencia.
Cómo calificar materiales por separado de las máquinas
La calificación del material es su propio flujo de documentación: para cada resina, aditivo, tinta, adhesivo o componente de embalaje primario, mantenga una especificación, el certificado de análisis del proveedor, sus propias pruebas de identidad y aceptación, el plan de muestreo y la decisión de disposición. Mantenerlo fuera de los informes de la máquina evita que una sustitución sea absorbida silenciosamente en un registro de equipo, y el control de materiales pertenece al mismo sistema de calidad documentado y basado en riesgos que el resto de la línea.
- Una especificación escrita del material por grado, que cubre las propiedades importantes para el producto y el proceso.
- Inspección de entrada por recibo, con el plan de muestreo consignado en el expediente.
- El certificado de análisis del proveedor presentado contra el lote realmente recibido, no la calificación en general.
- Controles de identidad que detectarían un lote mal etiquetado o sustituido, y trazabilidad desde cada lote entrante hasta los lotes de productos elaborados a partir de él.
- Condiciones de almacenamiento y manipulación, incluida la vida útil y los controles de humedad o contaminación.
- Una ruta de notificación de cambios para cambios de formulación, aditivos o plantas.
Un certificado registra lo que probó el proveedor; una especificación registra lo que usted necesita. Ninguno de los dos muestra que el material se comporta según lo previsto durante los pasos de moldeado, ensamblaje, impresión o esterilización, así que pruebe las propiedades de las que depende su proceso y vuelva a realizar la prueba cuando cambie el grado o el proveedor.
Dónde encaja la validación de la esterilización en la secuencia
La validación de la esterilización pertenece a la capa del producto terminado, pero se planifica junto con la calificación del equipo, porque un ciclo se valida con respecto a un producto definido y una configuración de carga que la línea calificada debe producir repetidamente. La FDA afirma que los dispositivos se esterilizan mediante varios métodos (calor húmedo, calor seco, radiación, gas óxido de etileno (EtO) y peróxido de hidrógeno vaporizado), que revisa el método de esterilización y las actividades de validación para dispositivos etiquetados como estériles en presentaciones previas a la comercialización, y que inspecciona las instalaciones para confirmar los procesos de esterilización validados. El orden de trabajo es: calificar la línea, congelar la configuración de carga, validar el ciclo con respecto a ella y luego liberar el producto con ese estado validado.
Los estándares de consenso que la FDA nombra para el trabajo con óxido de etileno son ANSI AAMI ISO 11135:2014, que cubre cómo se desarrolla, valida y controla un proceso de EO, y ANSI AAMI ISO 10993-7:2008(R)2012, que cubre niveles residuales aceptables; para el peróxido de hidrógeno vaporizado a baja temperatura, señala el reconocimiento de la norma ISO 22441:2022.
Qué edición es aceptable es una pregunta de edición reconocida, y la FDA mantiene la respuesta en su base de datos de Estándares de consenso reconocidos , actualizada cuando la FDA reconoce un estándar. Confirme la edición allí, verifique el estado del editor de esa edición y verifique qué edición adoptan sus otros mercados, porque el reconocimiento de EE. UU. no establece lo que exige otro regulador.
Los niveles residuales son donde es más fácil equivocarse en una afirmación de esterilización. El nivel aceptable depende de la categoría del dispositivo y la ruta de exposición definida en el estándar de residuos aplicable, así que tome el límite de la edición actual de ese estándar para su dispositivo en lugar de un resumen del proveedor, y confirme con el regulador de cada mercado qué estándar y edición espera.
Cómo el control de cambios mantiene válida una calificación existente
Cualquier cambio en el estado calificado (una máquina reemplazada o reacondicionada, nuevas herramientas, un parámetro modificado, una carga o sitio de esterilización diferente) inicia una evaluación documentada antes de que la línea vuelva a funcionar, y esa evaluación decide si se necesita una recalificación, una revalidación o una presentación regulatoria. Para un dispositivo con autorización 510(k) de EE. UU., la guía de la FDA Decidir cuándo presentar un 510(k) para un cambio en un dispositivo existente describe cuándo un cambio en los procesos de fabricación o los acuerdos de esterilización puede desencadenar una nueva notificación previa a la comercialización.
Registre el resultado de cualquier manera: una evaluación que concluya que no es necesaria una nueva calificación es en sí misma evidencia de control en un sistema de calidad documentado y basado en riesgos.
| Ejemplo | de cambio | Primera pregunta | Registros a actualizar |
|---|---|---|---|
| Reemplazo comparable | Mismo modelo y especificaciones. | ¿Idéntico en forma, ajuste y función, incluidos controles e instrumentación? | Registro de instalación, calibración, planos y referencias de repuestos. |
| Parámetro de proceso | Nuevo punto de ajuste de tiempo de ciclo, temperatura o presión | ¿La nueva configuración permanece dentro del rango validado? | Datos operativos y de rendimiento, criterios de lanzamiento. |
| Disposición de esterilización | Nueva cámara, patrón de carga, sitio o ciclo | ¿Aún se mantiene la configuración de carga validada? | Informe de validación de esterilización y evaluación de presentación. |
| programas de control | Actualización de firmware o PLC, nuevo registro de datos | ¿Toca una función controlada o grabada? | Lista de versiones de software, registros de instalación y operativos. |
| Material o proveedor | Lote de resina diferente o proveedor de componentes nuevos | ¿El material aún cumple con las especificaciones calificadas? | Registro de calificación de materiales y trazabilidad. |
Qué solicitar al proveedor del equipo
Solicite los documentos que estarán dentro de sus propios protocolos y acuerdelos en el contrato, no en la entrega; La lista de verificación a continuación enumera qué solicitar. Cuando un proveedor entrega toda la secuencia (moldes personalizados, moldeo por inyección, impresión, ensamblaje, embalaje y equipos de esterilización con óxido de etileno), solicite explícitamente los documentos de interfaz entre esas unidades, porque los supuestos de interfaz es donde los paquetes integrados fallan.
- Especificaciones y planos de equipos acordados, referenciados en el contrato de compra.
- Declaraciones de materiales y contacto con el producto, con certificados de las unidades realmente entregadas.
- Certificados de calibración y trazabilidad de cada instrumento instalado.
- Protocolo de aceptación de fábrica y resultados brutos, no una hoja de resumen.
- Listado de versiones de software y firmware, más el compromiso de notificación de cambios.
- Manuales de instalación, operación y mantenimiento que identifiquen los puntos de acceso permitidos y los pasos de aislamiento requeridos antes del acceso.
- Requisitos de servicios públicos (energía, aire comprimido, agua, vapor, drenaje), cada uno con su tolerancia.
- Listado de repuestos, recomendaciones de piezas de desgaste y plan de capacitación con registros de las personas que operarán la línea.
Conclusión
Estructurar el programa de modo que cada capa produzca su propia evidencia firmada y tratar el protocolo escrito, no la fecha de entrega, como el entregable. Cierre en orden la calificación de material, equipo y esterilización, mantenga cada criterio de aceptación antes de la prueba que lo mide y dirija cada cambio posterior a través de la misma evaluación; el valor de una calificación es que aún describe la línea que realmente está ejecutando.
- Tres corrientes: materiales, equipos y procesos, y producto terminado incluyendo esterilización, cada una con su propio protocolo, propietario y registros.
- Cuatro puertas: diseño, instalación, calificación operativa y de desempeño, aplicadas por máquina y nuevamente a la línea integrada, dentro de un sistema de calidad documentado y basado en riesgos.
- Primero los criterios escritos: condiciones de prueba, cantidad de muestra y su base, elementos de medición y criterios de aceptación, todo antes de la primera ejecución.
- Cambios evaluados: una evaluación documentada decide si un cambio necesita una recalificación, una revalidación o una nueva notificación previa a la comercialización.
Preguntas frecuentes
La mayoría de las dificultades se remontan a un protocolo escrito después de la prueba o a un criterio de aceptación acordado después de que llegaron los datos.
¿Qué normas deberíamos citar y cómo comprobamos que la edición sigue vigente?
Cite la norma del método que rige la prueba específica y la norma del proceso que rige el proceso que está validando, y registre el año de edición en el protocolo. Para Estados Unidos, confirme la edición actual en la base de datos de Estándares de consenso reconocidos por la FDA.
La guía de información sobre esterilidad de enero de 2024 de la FDA dirige a los patrocinadores a esa base de datos para la edición actual de cada estándar al que hace referencia. El reconocimiento en un mercado no establece lo que otro requiere, así que verifique la edición adoptada de cada mercado por separado.
¿Pueden los certificados de un proveedor sustituir la validación de nuestro propio sitio?
No. Un certificado describe el sistema del proveedor o ese componente, no su línea instalada. Mantenga la documentación del proveedor como entrada entrante y sus propios registros de calificación como registro de que la línea funciona, además de la verificación entrante de que cada unidad entregada coincide con la que usted ordenó.
El alcance publicado de un proveedor le indica lo que construye ese proveedor; inicia sus especificaciones y sus preguntas de interfaz en lugar de reemplazar las pruebas de lo que recibe.
¿Cuántas muestras y qué criterios de aceptación debe utilizar el protocolo?
La cantidad proviene de su evaluación de riesgos y del estándar del método que lo rige, y los criterios de aceptación deben firmarse antes de medir la primera muestra. La guía de información sobre esterilidad de la FDA establece la información de validación que espera un revisor, pero no proporciona ningún número de muestra ni valor de aceptación para su producto; estos provienen del estándar del método y su especificación, y puede confirmar la edición reconocida en la base de datos de Estándares de consenso reconocidos por la FDA..
¿Cuándo necesita revalidación una línea ya calificada?
El cambio lo desencadena más que el calendario por sí solo: una máquina reemplazada o reacondicionada, nuevas herramientas, un parámetro modificado, un nuevo material o proveedor, una carga o sitio de esterilización diferente, o una actualización del sistema de control, ponen en duda el estado de calificación. Para un dispositivo con US 510(k), la evaluación también decide si se requiere una nueva notificación previa a la comercialización.
Registre la conclusión de cualquier manera: en un sistema de calidad documentado y basado en riesgos, una evaluación que no encuentre necesaria una nueva calificación es en sí misma evidencia de que el cambio fue controlado.
¿La prueba de aceptación en fábrica de un proveedor cuenta como nuestra calificación de desempeño?
No. Una prueba de aceptación en fábrica muestra que el equipo cumplió con el protocolo del proveedor en el sitio del proveedor; La calificación operativa y de desempeño es su evidencia de que cumple con sus criterios en su sitio, con sus materiales, servicios públicos y operadores. Tome el protocolo de aceptación y sus resultados brutos como entrada para la calificación de la instalación, luego repita las comprobaciones importantes para su producto en su propio entorno.
¿Puede un protocolo de cualificación abarcar varias máquinas idénticas?
La plantilla, las condiciones de prueba y los criterios se pueden compartir, pero los registros deben ser únicos para cada unidad: identificador del equipo, configuración instalada, estado de calibración del instrumento, datos sin procesar y aprobación. De lo contrario no se podrá retirar, reparar o sustituir una máquina sin deshacer un documento que abarque varias.